Översyn av de internationella kriterierna för hEDS från 2017 och beskrivning av HSD

Denna gång publicerar jag en svensk version av text från EDS_society rakt av – helt oredigerat

Hypermobilt Ehlers-Danlos syndrom (hEDS) och hypermobilitetsspektrumstörning (HSD) – Bedömningskriterier och deras modifiering i klinisk praxis. 

Huvudforskare: Dr. Alan Hakim och Dr. Clair Francomano

På uppdrag av hEDS/HSD-arbetsgruppen inom det internationella konsortiet för Ehlers-Danlos syndrom och hypermobilitetsspektrumstörningar.

Utredare: Clair Francomano (USA), Fraser Burling (NZ), Helen Cohen (Storbritannien), Patricia Grether (MX), Christina Laukaitis (USA), Fransiska Malfait (BE), Nimish Mittal (CA) och Dacre Knight (USA).

Beskrivning 

Ocuco-landskapet hEDS/HSD-arbetsgruppen från det internationella konsortiet (IC) för Ehlers-Danlos syndrom (EDS) och hypermobilitetsspektrumstörningar (HSD) är glada att kunna meddela att rekryteringen till studien för att granska kriterierna för diagnos av hypermobil EDS och HSD nu har stängts.

Studien finansierades genom en generös privat donation till The Ehlers-Danlos Society. Studien har fått IRB-godkännande (etisk nämnd) från Indiana University, USA, och har även fått etiskt godkännande för alla involverade platser runt om i världen, inklusive USA, Kanada, Mexiko, Storbritannien, Belgien och Nya Zeeland. 

Studien genomgår för närvarande analys, och det statistiska stödet tillhandahålls genom Penn State, USA.

Ehlers-Danlos Society hanterade det administrativa stöd som behövdes för studien.  

Vilka är hEDS/HSD-arbetsgruppen inom det internationella konsortiet för Ehlers-Danlos syndrom och hypermobilitetsspektrumstörningar? 

Det internationella konsortiet (IC) skapades 2014 av det som då var Ehlers-Danlos National Foundation (EDNF) och The Ehlers-Danlos Support UK (EDS UK). IC är en oberoende arbetsgrupp bestående av sjukvårdspersonal och experter. 

Medlemmarna i gruppen är listade här.

Dessutom stöddes deras arbete med denna studie av professor Byers, professor Malfait och dr Francomano som medlemmar i IC:s styrkommitté, och dr Hakim som sedan 2018 har varit medlem i Styrgrupp och ordförande för hEDS/HSD-arbetsgruppen. 

Varför har undersökningen gjorts? 

Det har funnits en växande internationell kommentar från kliniker, organisationer, institutioner och samhället om huruvida 2017 års internationella kriterier för hEDS behöver modifieras för att vara mer inkluderande i andra tecken och symtom och samsjuklighet. 

Dessutom ställer många frågan: ”Finns det en meningsfull skillnad mellan hEDS och HSD, och på vilka sätt?” Nyligen genomförda studier börjar visa att personer med HSD på flera sätt har samma typ och svårighetsgrad av associerade samsjuklighetstillstånd som de med hEDS. 

Över 2018-21IC:s hEDS/HSD-arbetsgrupp identifierade flera viktiga teman från dessa diskussioner efter att ha granskat enkäter med åsikter och kommentarer från intressenter, kliniska experters åsikter, granskningar av data från kliniker och all senast publicerad litteratur.  

Följande övergripande frågor identifierades och har utforskats i studien: 

  1. Bör fler leder testas för hypermobilitet? Räcker Beighton-poängen och frågeformuläret i fem delar när man letar efter generaliserad ledhypermobilitet? Skulle inkluderingen av andra leder som inte ingår i Beighton-poängen förbättra screeningen för generaliserad ledhypermobilitet?
  2. Är alla tecken och symtom i de nuvarande kriterierna de rätta? Bör vissa tas bort? Bör andra läggas till? Bör vissa ha större betydelse än andra? Bör de grupperas i grupper snarare än att betraktas individuellt?
  3. Är den nuvarande strukturen för hEDS-kriterierna den rätta? Finns det andra, bättre sätt att strukturera kriterierna som inkluderar de olika sätt som en diagnos av hEDS kan ställas på?
  4. Vilka är de viktigaste tecknen eller ”varningssignalerna” som bör inkluderas i kriterierna för att varna läkaren om att det kan finnas en annan diagnos, såsom en mer sällsynt typ av EDS?
  5. Nu när man vet mer om associerade tillstånd som postural ortostatisk takykardisyndrom (PoTS) och långsam tarmpassage, finns det bevis för att dessa tillstånd bör inkluderas i en uppdaterad version av kriterierna?
  6. Finns det ett starkare samband med samsjuklighet vid hEDS eller HSD jämfört med andra kroniska smärttillstånd? Är det också möjligt att skilja hEDS från HSD utifrån något av de samsjukliga tillstånden? Förbättrar inkluderingen av samsjuklighet kriteriernas känslighet och specificitet (sannolikheten att ställa en korrekt diagnos)?  

Vad har studien undersökt? 

Efter flera diskussioner i IC hEDS/HSD-arbetsgruppen, beaktande av intressenters åsikter, granskningar av kliniska data och en fullständig litteraturgenomgång identifierade gruppen många aspekter och dessa har undersökts i studien.  

 Studien undersökte varje deltagares:  

  • ålder, kön, etnicitet och alla deras medicinska diagnoser; 
  • leder — som är hypermobila och/eller instabila (subluxationer och luxationer); 
  • typer av muskuloskeletal och neuropatisk smärta och vilka områden i kroppen som påverkas; 
  • familjehistoria och eventuella genetiska tester; 
  • kroppsform för marfanoida drag; 
  • historia av frakturer; 
  • huden för de många olika tecken som finns i EDS; 
  • ögon, tänder och tandkött, hjärta, bukvägg (bråck) samt bäckenorgan och bäckenbotten; 
  • historia/diagnos av någon av de många samsjuklighetsproblemen — tjugosex problem undersöks med möjlighet för forskaren att lägga till andra problem om de inte finns med i listan; och 
  • tecken och symtom som är ”röda flaggor” för en möjlig annan diagnos. 

Studiedata kommer att granskas statistiskt för att undersöka följande saker: 

  1. Hur starkt är sambandet mellan vart och ett av de olika tecknen, symtomen och samsjuklighetstillstånden med hEDS jämfört med HSD, med hEDS jämfört med andra icke-hypermobila smärttillstånd, och med HSD jämfört med andra icke-hypermobila smärttillstånd?
  2. Vilka av dessa tecken, symtom och samsjuklighetstillstånd skiljer hEDS från HSD på grund av ett starkare samband hos det ena jämfört med det andra? Och vilka skiljer hEDS eller HSD från andra icke-hypermobila smärttillstånd?
  3. Kan man, med hjälp av ovanstående information, utforma och testa olika kriteriestrukturer för att se om de är bättre än de nuvarande kriterierna för att identifiera hEDS kontra HSD kontra andra kroniska smärttillstånd?  
  4. Genom intressentengagemang och praktisk testning, är någon av dessa reviderade kriteriemodeller kliniskt vettiga, och vilken bör publiceras som en rekommenderad revidering av 2017 års internationella kriterier för hEDS och HSD? 

Dessutom är forskarna medvetna om det arbete som pågår för att identifiera genetiska markörer för hEDS. Det kommer att finnas möjlighet att inrätta en studieförlängning för att undersöka genetiska markörer hos de som deltar i denna studie och använda den informationen i kriterieöversynen. 

Deltagarrekrytering 

Studien rekryterade deltagare som hade remitterats för bedömning och behandling av sin smärtstörning och som hade deltagit i en öppenvårdsmottagning på en av studieplatserna under perioden 2023-2025. Totalt rekryterades 326 deltagare och alla deltagare hade diagnosen hEDS, HSD eller annan smärta (icke-hEDS/HSD).  

När kommer studieresultaten att publiceras? 

Det förväntas att slutsatser och eventuella rekommendationer kommer att publiceras i slutet av 2026.

Publicerat i Okategoriserade | Lämna en kommentar

hEDS/HSD nya forskningsrön

Här följer en färsk forskningsrapport, översatt och i sammandrag hämtat från Ehlers-Danlos Society https://www.ehlers-danlos.com/exciting-new-research-sheds-light-on-heds-biology/

”Vi är glada att kunna dela med oss av en ny artikel som publicerades igår: Proteomiska upptäckter vid hypermobiles Ehlers–Danlos syndrom ger insikter i sjukdomens patofysiologi av Griggs M, Gensemer C, et al. (ImmunoHorizons, 2025; 9(10): vlaf044), https://doi.org/10.1093/immhor/vlaf044 ”

Studien undersökte om proteiner som cirkulerar i blodet kan avslöja dolda processer som driver hypermobilt Ehlers-Danlos syndrom (hEDS). Med hjälp av avancerade metoder mätte teamet hundratals proteiner och kemiska budbärare samtidigt. Genom att jämföra blodserum från 29 kvinnor med hEDS med 29 kvinnor i samma ålder utan sjukdomen, och sedan bekräfta resultaten i en utökad valideringsgrupp med 41 hEDS-patienter och 38 kontrollpersoner, försökte de hitta biologiska mönster som kan hjälpa till att förklara symtomen, underlätta tidig diagnos och vägleda framtida behandlingar.

Forskarna fann 35 blodproteiner som skilde sig åt hos personer med hEDS jämfört med dem utan. De flesta av dessa förändringar gällde proteiner kopplade till immunsystemet, blodkoagulation, blodtryck och inflammation. Den största gruppen av förändringar gällde komplementsystemet, som hjälper kroppen att bekämpa infektioner och kontrollera inflammation.

Dessa resultat pekar på att immun- och inflammationsförändringar, utöver bindvävnadens struktur, spelar en viktig roll i utvecklingen av hEDS, vilket öppnar upp viktiga nya riktningar för forskning och potentiella behandlingar.

Ehlers-Danlos Society var mycket glada över att kunna stödja detta arbete genom ett forskningsanslag och genom att tillhandahålla prover från HEDGE-studien. Ett stort tack går till alla HEDGE-deltagare, vars bidrag bidrar till att göra banbrytande forskning möjlig. Föreningen är mycket glad över dessa resultat, som representerar viktiga framsteg i förståelsen av hEDS-biologin.

Denna forskning bygger också på det storskaliga arbete som redan pågår med InVitro Cell Research (ICR) i samarbete med Ehlers-Danlos Society, som kommer att dela sina kompletterande resultat vid 2025 International Scientific Symposium (Toronto) i abstraktet Expression Proteomics Reveals Potential Dysregulated Pathways in Inflammation, Immunity, and Tissue Integrity in Hypermobile EDS.

ICR-teamet, som samarbetar med The Ehlers-Danlos Society, har genomfört en av de största blodbaserade studierna i sitt slag och undersökt över 700 personer (324 med hEDS, 33 med HSD och 341 kontrollpersoner).

Med hjälp av avancerad ”proteomik”, en metod som mäter tusentals proteiner i blodet, sökte de efter sjukdomsrelaterade mönster. Deras arbete visade att hEDS och HSD har många underliggande egenskaper gemensamt, med viktiga skillnader jämfört med personer som inte har dessa tillstånd.

De identifierade fyra huvudsakliga förändringsområden:

  • Kronisk inflammation – tecken på att kroppens immunsystem är överaktivt eller obalanserat.
  • Förändringar i komplementsystemet och stress i små blodkärl – den del av immunförsvaret som hjälper till att bekämpa infektioner verkar fungera annorlunda.
  • Vävnadläkning och nervsignaler för smärta – systemen för reparation och smärtkontroll fungerar kanske inte som förväntat.
  • Ombyggnad av bindväv – kroppens ”stödstruktur” (bindväv) kan repareras eller underhållas på ett annat sätt.

Dessa resultat hjälper forskare att bättre förstå varför personer med hEDS och HSD upplever smärta, trötthet och ömtålig vävnad, och pekar på nya möjligheter för diagnos och behandling.

Även om det ännu inte är ett diagnostiskt test, ger denna stora studie viktiga ledtrådar om vad som händer inuti kroppen vid dessa tillstånd.

Ehlers-Danlos Society är mycket glada över att se så snabba framsteg i arbetet med att avslöja biologin bakom hEDS och HSD. Dessa nya insikter, tillsammans med föreningens fortsatta samarbete med ICR och den kommande presentationen av deras stora, omfattande proteomikstudie, utgör ett stort steg mot bättre diagnostik och framtida behandlingar för EDS- och HSD-patienter.

//

För ordningens skull bifogar jag också en länk till en avancerad studie från 2022 av det italienska forskargänget som belyser orsaksmekanismerna ur en annan synvinkel – inte helt lättbegripligt men ändå ett intressant bidrag till gåtans lösning – hur uppstår hEDS/HSD? – ger också stöd för att hEDS och HSD har samma ursprung.

https://doi.org/10.3390/cells11244040

Min reflexion:

Dessa studier förklarar mångfalden av yttringar från kroppens alla delar och funktioner. Således en utpräglad multisystem åkomma som ingen enskild disciplin kan/vill ta ansvar för. Därför krävs särskilda ”hEDS/HSD kliniker” likt den i Toronto https://www.edsgoodhope.ca/ där man kan definiera patienters ”sjukdomsprofil” och anpassa behandlingsåtgärder individuellt i samarbete med primärvården.

Publicerat i Okategoriserade | 6 kommentarer

hEDS&HSD – paradigmskifte på gång?

Det intrycket får man av att läsa följande publication

Defining the Chronic Complexities of hEDS and HSD: A Global Survey of Diagnostic Challenges, Life-Long Comorbidities, and Unmet Needs

Här sammanfattar jag innehållet och budskapet av denna enorma studie och har för det ändamålet tagit hjälp av AI. Länk till en ursprunglig sammanfattning finner ni längst ner

Syftet med studien har varit:

Att kartlägga den kliniska bördan av hypermobil Ehlers-Danlos syndrom (hEDS) och hypermobilitetsspektrumstörning (HSD) genom en global enkätundersökning och därigenom få ett brett underlag som bl a tillåter nya spekulationer kring själva orsaken bakom hEDS och HSD.

Metoden man tillämpar är:

  • En anonym, tvärsnittsstudie genomfördes globalt mellan september 2023 och mars 2024.
  • Totalt 9258 svar, varav 3906 uppfyllde inklusionskriterierna (hEDS: 3360, HSD: 546).
  • Enkäten innehöll 418 frågor om symtom, samsjuklighet, vårdkonsumtion och livskvalitet.

Viktiga resultat:

  • hEDS-patienter rapporterade i genomsnitt 24 samsjukligheter och en diagnostisk fördröjning på 22,1 år.
  • Vanliga symtom:
    • Gastrointestinala störningar (84,3%)
    • Dysautonomi (71,4%)
    • Kronisk smärta (98,9%)

  • HSD-patienter hade i genomsnitt 17 samsjukligheter och en diagnostisk fördröjning på 17,5 år.
    • Vanligt med försämring i samband med pubertet och infektioner.

  • Vid jämförelse med kontrollmaterial (”friska individer”) påvisades en högre förekomst av neurologiska, immunologiska symtom samt störningar i det autonoma nervsystemet (d v s dysautonomi)

Slutsats:

  • Orsaken bakom hEDS och HSD tycks inte enbart vara begränsat till bindväven utan involverar även immunologiska och neurologiska mekanismer.
  • Det finns ett stort behov av förbättrade diagnosverktyg och bredare forskning avseende bakomliggande mekanismer.
  • Studien understryker de omfattande och ofta förbisedda medicinska behov som dessa patienter har.

Min reflexion

Etiologin d v s orsaksmekanismerna bakom hEDS och HSD har ju länge gäckat forskarna. Visst hittar man en del intressanta biokemiska och genetiska avvikelser som utmärker hEDS och HSD, men inga av dessa är helt unika eller konstanta fynd.

Kanske man ska titta mer på kroppens immun och nervfunktioner såsom denna studie antyder? D v s att det är kroppens immunförsvar och nervfunktioner som interagerar med bindväven på ett ogynnsamt sätt hos individer med vissa genetiska föutsättningar.

Sannolikt kan då ”de ogynnsamma förutsättningarna” vara av olika slag och kunna modifieras av andra faktorer och på så vis skapa mångfalden av kliniska varianter som vi är vana vid att träffa på.

Tillsvidare får vi nöja oss med att studier som denna, leder till ökad förståelse och trovärdighet för hEDS/HSD begreppet inom sjukvården – för där brister rejält överallt i världen.

Publicerat i Okategoriserade | Lämna en kommentar

EDS-Dysautonomi + nya rön

Dysautonomi av olika slag d v s obalans i det autonoma nervsystemet (ANS) är en vanlig orsak till samsjuklighet vid EDS och HSD , men förekommer också vid flera andra kliniska syndrom såsom t ex ME/CFS, fibromyalgi, MCAS (Mastcells aktiverings syndrom ) – dessutom vid s k long-COVID.

Symtomen misstolkas ofta som psykosomatik och tas inte på allvar många gånger. Ändå utgör det ofta den största orsaken till nedsatt livkvalitet och arbetsförmåga för drabbade individer.

I en färsk studie om dysautonomi omfattande 672 individer beskrevs dels fördröjd diagnostik men också påtaglig nedsättning av livskvalitet och arbetsförmåga hos drabbade patienter.

Hos dessa individer förelåg olika bakomliggande diagnoser varav de fem vanligaste var följande:

  • EDS 42 %
  • MCAS 33 %
  • Vitamin brist 29,6 %
  • Fibromyalgi 19,9 %
  • ME/CFS 16,7 %

De vanligaste yttringarna berörde hjärtfunktionen i form av:

  • Postural orthostatic tachycardia syndrom POTS
  • Ortostatisk hypotension (tryckfall vid uppåtresning)
  • Neurocardiogen svimning ( svimning p g a blodtrycksfall)
  • omotiverad hjärtklappning (inapproriate Sinus tachycardia)

Diagnostiken ägde ofta rum hos en hjärtläkare (53%) och mycket sällan hos allmänläkaren (4,7%)

90% var kvinnor medelålder 41 år.

I en jättestor studie utifrån registrerade diagnoskoder Se länk beskriver man relativt hög förekomst (omkring 50%) av multisystemdiagnoser dvs samsjuklighet bland unga individer (10-18 år) med hEDS eller HSD jämfört med 25% i kontrollgruppen.

Problem från mag-tarmkanalen samt med cirkulation och hjärtfunktion dominerade men det var också vanligt med neuro/psykiatriska diagnoser liksom allergier och ätproblem m m.

En annan studie från 2024 belyser hur EDS och HSD kliniskt till viss del överlappar med s k long-Covid och ME/CFS.

Nu har man börjat ana mekanismerna bakom denna iakttagelse.

En intressant ledtråd i detta sammanhang hittar man i folatomsättningen där vissa mutationer (polymorfism av MTFHR genen) kan kopplas till defekt bindväv med hypermobilitet som följd. se länk

Folat /Folsyra ) är en slags viktig ”vitamin” som vi får i oss i kosten. Bristtillstånd kan orsaka allvarliga bl a neurologiska symtom bl a

I en studie som omfattande 157 patienter (93% kvinnor) med hEDS eller HSD fann man en genetisk avvikelse (olika varianter av MTHFR polymorfism) i över hälften av fallen.

Således tycks det finnas ett samband mellan rubbad folatomsättning och hypermobilitet.

Det finns t o m beskrivet enstaka fall där long-COVID tycks ha givit upphov till HSD (sic!) hos individer med specifika genetiska förutsättningar(polymorfism) i MTHFR genen.

Således finns här ledtrådar till mekanismer bakom förändrad bindväv och hypermobilitet samt kopplingar till samsjukligheter typ ME/CFS och long-COVID.

MTHFR polymorfism är annars en tämligen vanlig företeelse med varierande kliniska konsekvenser men ibland av allvarlig art.

Det intressanta med denna ”ledtråd” är en hypotetisk potential till medicinering i vissa fall. Svåra neurologiska symtom vid viss typ av MTHFR brist kan motverkas genom att tillföra trimetylglycin/betaine (säljs som kosttillägg). länk

Att homocystinuri är en konsekvens av just MTHFR-brist är intressant då det sedan länge är förknippat med hypermobilitet.

Ett annat spår är att ”muterade mitokondrier” i bindvävsbildande celler (fibroblaster) tycks kunna äventyra bindvävssyntesen se länk

Således har man nu påvisat olika genetiskt betingade mekanismer som ser ut att kunna förklara den kliniska bilden vid hEDS och HSD inklusive samsjukligheten i många fall.

Jag ska villigt erkänna att dessa färska forskningsrapporter är överkurs för mig, men de slutsatser man kommer fram till låter ändå spännande och trovärdiga. Det handlar ju om nya infallsvinklar som förhoppningsvis kommer att bidra till förståelsen av hur alla dessa komplexa tillstånd hänger ihop.

Men för det krävs fler studier


Publicerat i Okategoriserade | 1 kommentar

hEDS/HSD och huvudvärk

Huvudvärk är ju vanligt rent allmänt i befolkningen, men särskilt vanligt och ofta svårare vid hEDS/HSD, och då många gånger i kombination med värk i nacken, men också migrän. Detta medför nedsatt aretsförsmåga och försämrad livskvalitet.

Vid utredning av huvudvärk hos hEDS/HSD patienter måste även vissa neurologiska tillstånd övervägas.

1.Spänningshuvudvärk

Är välkänt för de flesta och ofta stressbetingat. Dessutom i regel god lindring av paracetamol. Faktum är att just spänningshuvudvärk inte tycks vara vanligare vid EDS eller hypermobilitet.

2.Migrän

Migrän är en genetiskt betingad komplex neurologisk sjukdom som kännetecknas av episoder med måttliga till svåra huvudvärkattacker, ofta ensidiga och åtföljda av illamående, ev kräkningar samt ljus-och ljudkänslighet. Migränattacker kan pågå i timmar till dagar och påverkar individens dagliga aktiviteter och livskvalitet. Diagnosen ställs med hjälp av kriterier.

Prevalensen (förekomsten) av migrän bland individer med hEDS/HSD hamnar på omkring 60-70 % I övrig befolkning är siffran 16% alltså en klar ökad förekomst vid hEDS/HSD.

Handläggning i vårt land framgår i följande kunskapsstöd internetmedicin

Läkemedel typ triptaner (ex sumatriptan) kan ofta bryta ett begynnande migränanfall.

Om det intas kontinuerligt under flera dagar, finns risk för fortsatt huvudvärk som då är en slags läkemedelsbiverkan d v s MOH (”Medical Overuse Headache). Vanliga smärtlindrande läkemedel (paracetamol, ibuprofen och liknande) medför inte sådan risk.

Överförbrukning av triptaner kan även bidra till att episodisk migrän blir kronisk migrän. Det finns riktlinjer för behandling av ”MOH”.

Idag finns det nya effektiva migränläkemedel (CGRP hämmare) utan risk för MOH som kan förskrivas i särskilt svåra fall. Se länk

4 Ortostatisk huvudvärk – huvudvärk p g a ortostatisk intolerans.

Med Ortostatisk Intolerans menas tillstånd där blodtrycket ej regleras på ett normalt sätt. Upprätt stående ställning och fysiska aktiviteter kräver högre blodtryck och puls än vid vila och i liggande position.

Detta sköter vårt autonoma nervsystem om helt automatiskt. Vid dysautonomi brister det i denna automatik vilket kan orsaka ett alltför lågt blodtryck och därmed sämre syreförsörjning till hjärnan vilket leder till yrsel, hjärndimma, suddig syn ibland även svimningskänsla eller svimning

Ett specialfall av ortostatisk intolerans är POTS d v s ”Postural ortostatisk Tachycardia Syndrom” är tämligen vanligt vid hEDS/HSD men förekommer även i andra sammanhang t ex konvalescens, trötthetssyndrom typ ME/CFS.

Diagnostiken bygger på att registrera puls och blodtryck i olika kroppslägen med hjälp av en sk tippbräda

Huvudvärk är bara en del av symtombilden vid PoTS – för fullständig beskrivning av symtomen se följande översiktsartikel länk

jämte EDS förbundets hemsida

5 Övriga specifika neurologiska orsaker till huvudvärk

Ökat tryck av ryggmärgsvätskan d v s intrakraniell hypertension IH kan uppstå vid flödeshinder t ex p g a tumörer, men också spontant och har bl a kopplats till ME/CFS enligt en svensk studie (Björn Bragee och medarbetare) Man noterade där även ökad förekomst av hypermobilitet och fibromyalgi.

För lågt tryck i ryggmärgsvätskan d v s SIH (spontaneous intracranial hypotension) kan också ge upphov till huvudvärk, ofta då av ortostatisk (lägesberoende) natur. Det är också ofta kopplat till hypermobilitetssyndrom.

Orsaken kan vara läckage i ryggmärgskanalen av olika skäl.

Detta tillstånd bör misstänkas om huvudvärken utlöses av hosta eller ”valsalvamanöver” (tryckutjämningsmanöver dvs hålla för näsan och försöka pressa ut luft mot stängd mun)

Ibland kan läckaget tätas genom att spruta in lite blod i ryggmärgskanalen. I lindriga fall går det över av sig själv.

3. CCI Craniocervical instabilitet

är ett svårt ”gissel” för alla som drabbas. Kan ha orsakats av trauma, men också spontant vid hEDS/HSD. Behandlingsmetoderna för att stabilisera nacken är kontroversiella och operationer är riskfyllda. För utredning och ställningstagande till operation hänvisas svenska patienter i regel till kliniker i andra länder Se Nackskadeförbundet

6. Cervikogen huvudvärk

Med detta begrepp, menas andra orsaker till smärtor i nacken t ex defekta ledytor(spondylos) på spinalutskotten vilket ofta går att åtgärda.

7. Chiari missbildning (Chiari typ 1)

en specifk typ av missbildning där delar av lillhjärnan kan komma i kläm mot hjärnstammen i skallbasen. Det är relaivt vanligt vid EDS och behöver i regel åtgärdas kirurgiskt. Symtombilden är karaktäristisk och med MR kan diagnosen bekräftas.

Symtombilden kan innefatta:

  • Huvudvärk i samband med hosta, nysning och ansträngning
  • Nackvärk
  • problem med hörsel och balans
  • yrsel
  • sväljninghssvårigheter
  • kräkningar

8.Tethered cord eller fjättrad ryggmärg på svenska, är en ovanlig diagnos men vanligare vid hEDS . se länk illustrationen nedan är hämtad däriifrån

Symtombilden överlappar med cervical instabilitet.

9. Vissa udda orsaker till huvudvärk vid hEDS/HSD kan relateras till käklederna eller tuggmuskelaturen vilket i regel framkommer vid noggrann undersökning och anamnes.

Underlaget till detta inlägg bygger till stor del på färsk artikel ”Headache disorders in patients with Ehlers-Danlos syndromes and hypermobility spectrum disorders” se länk

Publicerat i Okategoriserade | 2 kommentarer

EDS och Barnmisshandel

Anlag för hEDS och HSD i generna kan ställa till problem på många olika sätt. I värsta fall kan det bidra till att föräldrar bli anklagade för barnmisshandel och därmed förlora vårdnaden om barnet och t o m bli frihetsberövad.

Det finns två situationer där detta kan bli verklighet.

Jag tillämpar här begreppet hEDS/HSD för att täcka in hela det relevanta kliniska tillståndet.

1. Frakturer som upptäcks på späda barn då föräldrarna tagit kontakt med sjukvården p g a oro för sitt barn, som visat tecken på allmänt missnöje. Ofta finns inget känt trauma med i bilden ej heller synliga yttre tecken på våld. Men på röntgenbilder kan det förekomma diskreta skelettförändringar av en typ som har förknippas med barnmisshandel. Idag vet vi att dessa förändringar lika väl kan bero på benskörhet och uppstå vid normal hantering men också följd av en svår förlossning.

Den vanligaste orsaken till benskörhet är brist på vitamin D, d v s barnet har rakit, något som inte alls är särskilt ovanligt hos prematura eller underviktiga barn men också vid nutritionsrubbningar av olika slag hos modern. Även genetiska faktorer kan bidra till benskörhet varav Ehlers-Danlos anses vara ett exempel.

Denna benskörhet går under begreppet ”Metabolic bone disease” som beskrivs utförligt i en stor aktuell svensk studie

Orsaken till att man länge har förbisett brist på D-vitamin i dessa fall är att det måste analyseras direkt efter födseln. Man ger ju extra D-vitaminer till nyfödda barn vilket snabbt normaliserar blodhalten medan skelettförändringar d v s rakiten tar längre tid att läka. Genom att mäta D-vitamin i det s k PKU testprovet som sparas på alla nyfödda barn, kan låga halter vid födseln numera bekräftas i ett senare skede. Rakit är en röntgenologisk diagnos som kräver särskild kompetens och erfarenhet att bedöma. Sådan kompetens saknas i Sverige. Detta missförhållande har lett till att ett flertal familjer förlorat vårdnaden om sitt barn i vårt land(se boken Stulna liv)

Nu finns det således starka indicier på att benskörhet i nyföddhets-perioden förekommer under vissa betingelser och kan förklara suspekta röntgenförändringar utan att misshandel behöver misstänkas.

I ett aktuellt fall tvingades dock föräldrarna själva att bekosta expert-vittnen från utlandet (dyrt!!), vilket dock bidrog till frikännande och hemtagning av barnet.

Barnskyddsteamen har en viktig funktion att fylla men måste vara öppna för alternativa förklaringar och nya vetenskapliga rön.

2.Barnmisshandel kan också vara av mer psykisk karaktär och då avser jag begreppet Münchhausen by Proxy MbP se läkartidningen

Det handlar om svårtolkade oroväckande symtom hos barn som leder till upprepade kontakter med sjukvården utan att man hittar något fel på barnet eller annan vettig förklaring. Man upplever moderns oro obefogad och misstänker till slut att problematiken bottnar i ett patologisk behov hos modern att utsätta sitt barn för onödiga och obehagliga undersökningar. Moderns psykiska hälsa ifrågasätts i dessa fall och motiverar en orosanmälan.

Barnskyddsteamen är ofta snabba på att bekräfta tolkningen MbP d v s en form av barnmisshandel vilket brukar leda till att mor och barn skiljs åt genom tvångsåtgärder. Detta må vara helt korrekt under förutsättning att man har övervägt och uteslutit hEDS/HSD hos barnet.

Men idag saknas ofta kunskap om innebörden av hEDS/HSD och då framför allt den samsjuklighet som präglar dessa tillstånd. Dysautonomi är mycket vanligt, likaså uttryck för mastcells aktivering. Dessa avvikelser kan framkalla symtom som inte är ovanliga i befolkningen rent allmänt men är särskilt vanliga och framträdande hos barn och ungdomar med hEDS/HSD varav flertalet saknar fastställd diagnos, liksom även hos de anklagade mammorna i flertalet fall.

Därför krävs det goda kunskaper om hEDS/HSD när en medicinsk bedömning görs i dessa fall, särskilt när symtombilden är svårtolkad och ospecifik.

Ofta tolkar man ätproblem hos unga flickor som uttryck för ”Anorexia Nervosa” när det i stället är säljningssvårigheter p g a dysautonomi eller ospecifik överkänslighet p g a Mastcells aktivering.

Se bifogade artiklar nedan där man ibland nöjer sig med att misstänka hEDS/HSD utifrån generaliserad överrörlighet d v s GJH vilket ändå ger en antydan om bakomliggande sårbarhet.

Dessa horribla exempel på konsekvenser av vad hEDS/HSD kan ställa till med, belyser hur viktigt är att kunskap kring hEDS/HSD väl förankras inom sjukvården, inte bara i form av specialistmottagningar, utan kanske främst i primärvården, för det är där dessa patienter ofta hamnar först.

https://pubmed.ncbi.nlm.nih.gov/26506923/

https://pubmed.ncbi.nlm.nih.gov/35095619/

https://www.dovepress.com/article/download/16498

https://doi.org/10.1080/19381980.2017.1279768

Publicerat i Okategoriserade | 3 kommentarer

Barn med EDS

Att även barn kan ha hEDS och HSD är ju inte konstigt med tanke på att handlar om en ärftlig dominant autosomal åkomma. Därmed är risken för barn till en förälder med hEDS att ärva det ogynnsamma anlaget 50% oavsett kön. Typ och grad av konsekvenserna av detta varierar dock p g a andra faktorer.

hEDS är ett således ett genetiskt syndrom som man föds med.

HSD anses ej vara ett genetiskt syndrom men påminner starkt om hEDS rent kliniskt avseende yttringar och svårighetsgrad vilket har fört med sig begreppet EDS/HSD.

Kriterierna för hEDS och HSD enligt 2017 års klassifikationen gäller endast vuxna individer men nu kan yngre individer bli bedömda med hjälp av ett s k diagnostiskt ramverk.

Rent allmänt kan man ifrågasätta diagnostisering av unga individer, när vi varken har objektiva diagnostiska metoder eller effektiva botemedel, men detta ramverk syftar mer till att kategorisera typiska yttringar vid symtomatisk medfödd hypermobilitet hos unga individer, som underlag för information och riktade hjälpinsatser.

2023 publicerade den pediatriska arbetsgruppen knutna till Ehlers-Danlos Society ett diagnostiskt ramverk som kan användas för att bedöma personer från fem års ålder till biologisk mognad. Biologisk mognad kännetecknas av slutförandet av puberteten och bentillväxt eller när en person når 18 år, beroende på vilket som inträffar först.

2023 Diagnostic Framework for Pediatric Joint Hypermobility – The Ehlers Danlos Society

Det krävs här 5 viktiga överväganden vid bedömning av barn och ungdomar med ledhypermobilitet:

1. Föreligger generaliserad överrörlighet (GJH) i lederna enligt Beightonskalan?

Minst 6 Beighton-poäng är uttryck för GJH hos barn före puberteten och kvalificerar dem till endera av 2 alternativ beroende på övriga symtom.

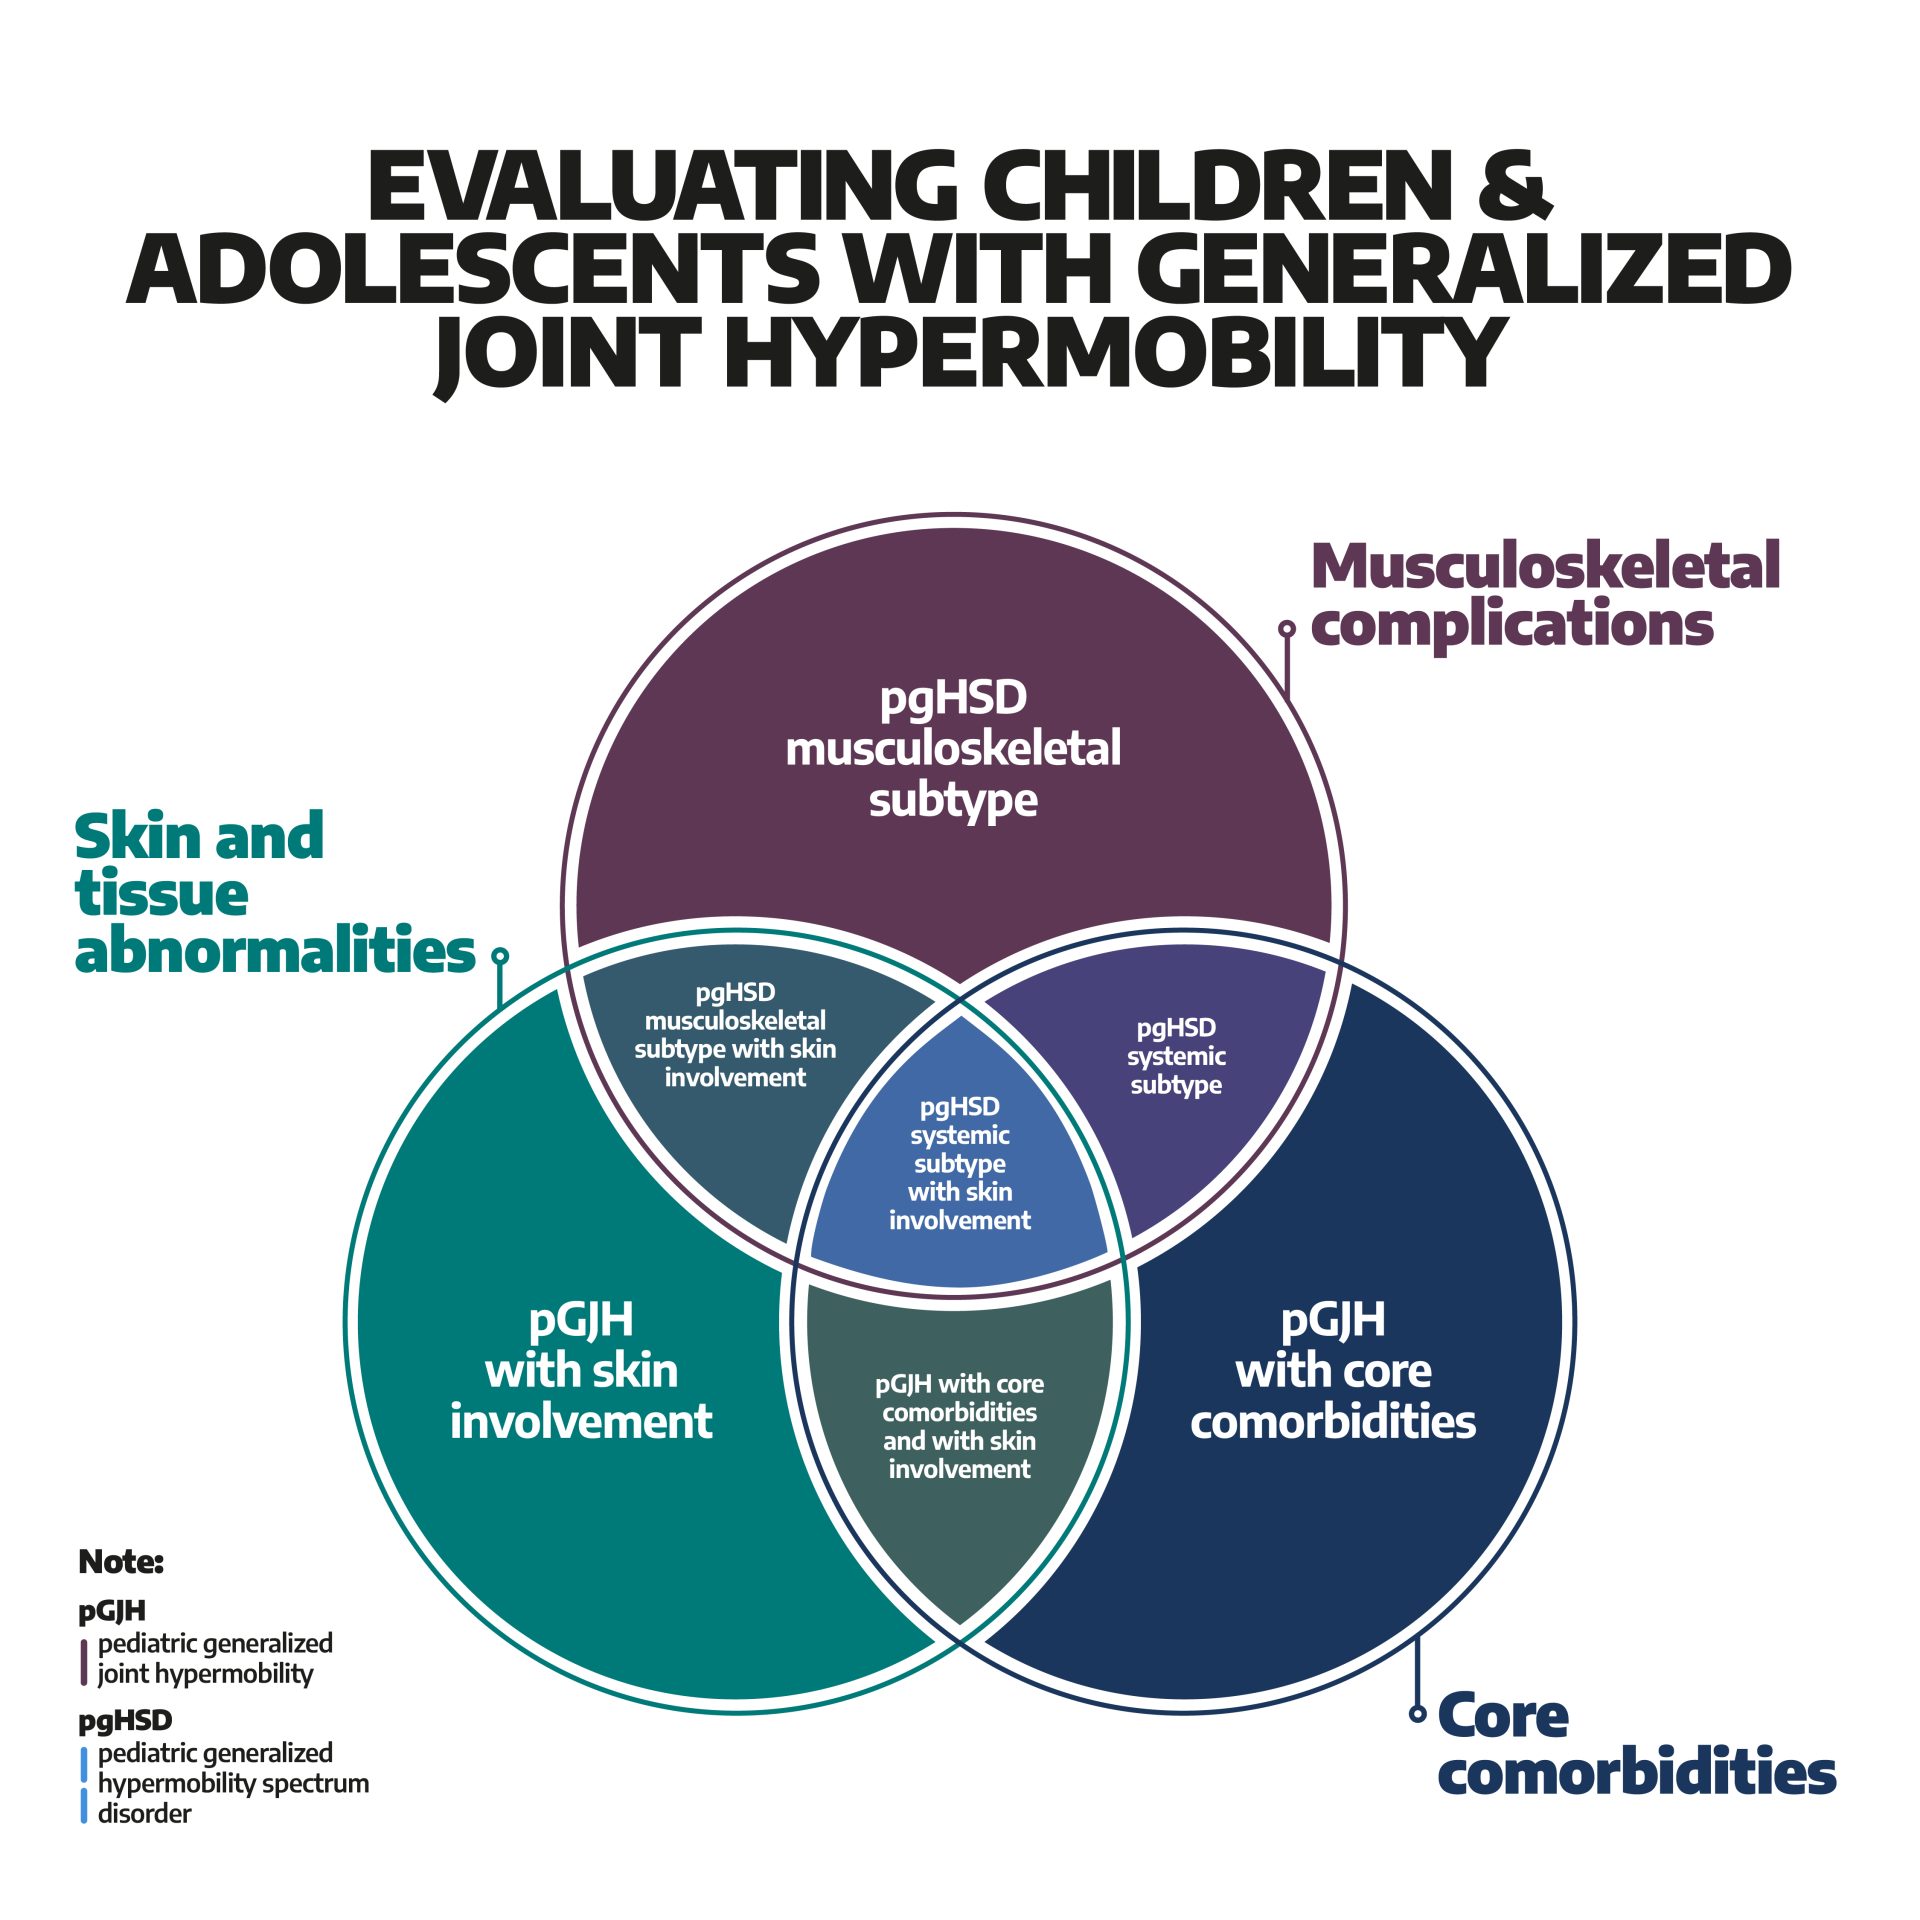
pGJH= pediatrisk generaliserad ledhypermobilitet med subtyper,       eller

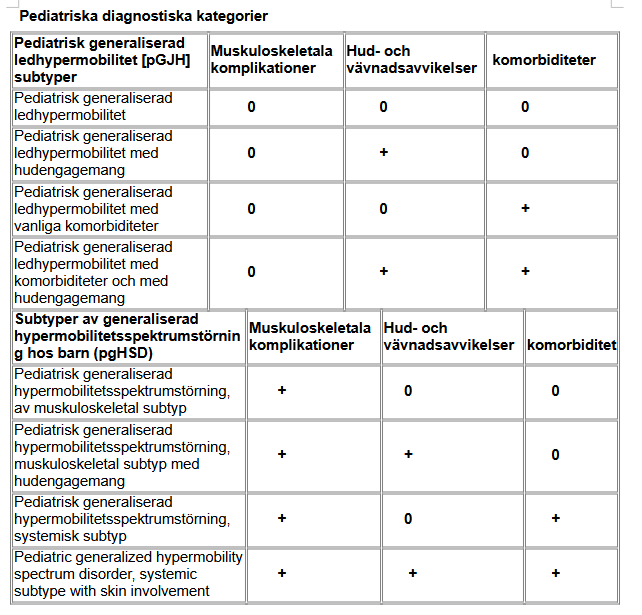
Dessa diagnoser subklassifieras utifrån åtta kategorier av subtyper, beroende på förekomst av:

  • Muskuloskeletala komplikationer som utmärker pgHSD
  • Hud- och vävnadsavvikelser
  • Komorbiditetet

2. Föreligger ”muskuloskeletala” komplikationer? (avgör huruvida pGJH eller pgHSD)

Personer anses ha muskuloskeletala komplikationer om de har 2 eller flera av följande:

  • Episodisk aktivitetsrelaterad smärta som inte är kronisk i frekvens eller varaktighet
  • Återkommande leddislokationer, återkommande ledsubluxationer i frånvaro av trauma och/eller tydlig subluxationstendens vid fysisk undersökning i mer än en led
  • Mjukdelsskador – en större (som kräver kirurgisk reparation) och/eller nuvarande flera mindre skador i senor eller och/eller ligament.

3. Finns det hud- och vävnadspåverkan?

Vissa personer med överrörlighet i lederna har ovanliga hudsymtom och egenskaper. Hudpåverkan föreligger när 3 eller fler av följande fynd påvisas:

  • Ovanligt mjuk hud
  • Mild övertöjbarhet av huden
  • Oförklarliga bristningar
  • Atrofisk ärrbildning
  • Bilaterala piezoogena papler i hälen
  • Återkommande bråck eller bråck på mer än ett ställe

4. Förekommer typisk samsjuklighet?

Samsjuklighet/komorbiditet är andra specifika hälsotillstånd som tillsammans med ledinstabilitet ofta försämrar livskvaliteten ytterligare. En person anses ha grundläggande komorbiditeter om han eller hon är funktionshindrad på grund av något av följande:

  • • Kronisk smärta ofta kvällar och nätter, tolkas ofta som svår växtvärk
  • • Kronisk trötthet, orkeslöshet, nedsatt uthållighet, Kan misstolkas som ”lättja”
  • • Funktionella mag/tarmstörningar ex svår förstoppning, sväljningssvårigheter
  • • Funktionella blåsrubbningar
  • • Dysautonomi ex: POTS, avvikande temperturreglering,
  • • Ångest, neurosykiatrisk problematik

Här skulle jag vilja inkludera även Mastcellsaktivering MCAS som visat sig kunna förklara ”atypiska överkänslighetsreaktioner” vilket inte är ovanligt bland barn med överrörlighets-problematik.

5. Uteslutande av andra tillstånd som orsak till symtomen ?

HSD  kan diagnostiseras först efter att andra möjliga förklaringar till symtomen har uteslutits till exempel andra typer av EDS, andra ärftliga bindvävs-sjukdomar, diverse medfödda syndrom, kromosomavvikelser, skelett och neuromuskulära sjukdomar.

Viktiga skillnader mellan de diagnostiska riktlinjerna för vuxna resp barn:

  • Syftet med det pediatriska diagnostiska ramverket är inte att fastställa en diagnos utan göra det möjligt att kategorisera den kliniska bilden  Detta skapar goda förutsättningar för att fokusera på varje barns individuella behov.
  • Barn i förpuberteten kan inte diagnostiseras med hEDS

Visuellt åskådligörs den nya kategoriseringen enligt följande bild

Diagnoserna pGJH eller pgHSD ska betraktas som medfödda egenskaper hos unga individer och inte som ”sjukdomar”. Senare i livet blir diagnoser som hEDS eller HSD mer relevanta vid t ex yrkesval och kontakter med sjukvården, och för att skapa självinsikt och anpassning.

EDS klassifikationern från 2017 kommer att revideras 2026.Mycket talar för någon form av sammanslagning av hEDS och HSD rent kliniskt såsom det egentligen redan är i och med uttrycket hEDS/HSD. Allt fler spännande färska forskningsrön ger hopp om att vi inom snar framtid kommer att kunna härleda dessa tillstånd till konkreta strukturella eller enzymatiska avvikelser.


Publicerat i Okategoriserade | 6 kommentarer

Nya rön…

oops! missade att förnya wordpress prenumerationen vilket förklarar avbrottet! Men nu är det som vanligt! /Eric


Cortney Gensemer är ett namn man bör lägga på minnet. Trots sina unga år har hon redan medverkat i flera banbrytande forskningsstudier tillsammans med sina forskarkollegor på MUSC universitet i South Carolina

Att hon själv har hEDS har säkert betytt en del.


https://web.musc.edu/about/news-center/2023/03/21/research-phenom

I ett omfattande projekt letade man efter genetiska varianter bland individer med hEDS och fann då mutationer inom den s k ”Kallikreinfamiljen”. Kallikreiner är små enzymer som reglerar många av kroppens funktioner. De upptäckte att en specifik förändring (variant) i ”KLK15” genen var associerad med hEDS i två familjer. KLK15-genen ger instruktioner för att göra ett protein som kallas kallikrein-15. För att testa innebörden av denna specifika KLK15 genetiska variant, skapade teamet möss med en motsvarande KLK15 defekt. Sex möss studerades och de flesta hade bindvävsproblem som påminner om det som ses hos hEDS-patienter. Det tyder på att den här KLK15 varianten kan spela en roll vid uppkomsten av hEDS.

Vid en ytterligare analys av 197 hEDS-patienter fann man att 65 (en tredjedel) hade minst en kallikrein-genvariant från hela familjen av kallikrein-gener. Detta ökar möjligheten av att andra kallikrein-genvarianter också kan vara inblandade rent hypotetiskt Alltså en spännande infallsvinkel som i bästa fall kan skapa förutsättningar för genanalys vid diagnostik av hEDS i framtiden och kanske t o m riktade behandlingsmöjligheter.

I en färsk amerikansk studie där Cortney Gensemer också figurerar rubricerad som ”Phenotypic Clusters and Multimorbidity in Hypermobile Ehlers-Danlos Syndrome” har man analyseras 2149 kända hEDS individer avseende ett flertal symtom, uttryck och parametrar.

https://pubmed.ncbi.nlm.nih.gov/38779137/

Man lyckas då dela in materialet i 3 olika grupper s k klustrar utifrån kliniska fynd och symtom, kön, ålder .

Kluster 1 och 3 är vanligast.

Kluster 2 förefaller något mildare än de övriga med lite färre antal samsjukligheter

Kluster 3 utgört den minsta gruppen (11 %) med dominans för kvinnor och utmärker sig med mer neurologiska komplikationer typ CCI/AAI tethered cord.

Annars överlappar grupperna varandra i många avseenden.

Denna studie visar tydligt det som vi redan vetat, d v s att hEDS kan uppföra sig på olika sätt, sannolikt till följd av olika varianter av mutationer inom bakomliggande mekanismer såsom t ex Kallikrein familjen enligt ovan.

Studien beskriver också svagheterna med 2017 års hEDS klassifikation som behöver revideras, vilket är planerat till 2026. Road to 2026

Sannolikt/förhoppningsvis kommer man då även att kunna knyta ihop hEDS och HSD på något sätt?

https://pubmed.ncbi.nlm.nih.gov/37774134/


Publicerat i Okategoriserade | Lämna en kommentar

Genombrott?

Ja, det låter nästan så när man läser en färsk publikation av en forskargrupp i Brescia / Italien som fokuserat på biokemiska företeelserna inom ECM (extracellular matrix) d v s det som utspelas utanför/mellan bindvävscellerna. Där uppstår vid diverse bindvävssjukdomar flera specifika molekylära fragment som kan spåras i blodet.

Nu har man mätt förekomsten av dessa olika fragment vid ett antal ”bindvävssjukdomar” såsom hypermobil EDS (hEDS), Hypermobilspektrumstörning (HSD), klassisk EDS (cEDS), vaskulär EDS (vEDS), ledgångsreumatism (rheumatoid arthritis / RA), psoriasis artrit (PsA), och artros (osteoarthritis) (OA), och en kontrollgrupp med friska individer.

Då framkom intressanta mönster där förekomsten av dessa fragment var karaktäristiska och unika vid de enskilda diagnoserna men att hEDS och HSD hade samma typ av mönster.

Undersökningsmaterialet avseende hEDS och HSD hade inhämtats genom EDS societys förtjänst ( ”hedge projektet” ) och jämfördes också sinsemellan med flertalet kliniska parametrar. Där såg man inga signifikanta skillnader mellan hEDS och HSD med undantag av vissa manifestationer enligt kriterium 2A (ex hudavvikelser, bråck, Marfanoida tecken).

För första gången har man nu alltså påvisat samma mönster av biokemiska molekyler/biomarkörer vid både hEDS och HSD, och som saknas vid andra EDS typer och ledsjukdomar som ingick i studien.

Med andra ord finns det nu anledning att revidera klassifikationen från 2017 vilket är aviserat till 2026 inom ramen för s k “Road to 2026” projektet. HEDS och HSD torde då betraktas som varianter inom en och samma diagnos.

De beskrivna fynden ger också förutsättningar till säker diagnostik med hjälp av blodprover – och förhoppningsvis i framtiden även bidra till att ta fram effektiva behandlingsmetoder.

https://onlinelibrary.wiley.com/doi/10.1002/ajmg.a.63857

American Journal of Medical Genetics Part A, 2024;
ORIGINAL ARTICLE OPEN ACCESS
Bridging the Diagnostic Gap for Hypermobile
Ehlers-Danlos Syndrome and Hypermobility Spectrum
Disorders: Evidence of a Common Extracellular
Matrix Fragmentation Pattern in Patient Plasma as a
Potential Biomar
ker

https://doi.org/10.1002/ajmg.a.63857

Publicerat i Okategoriserade | 2 kommentarer

Vad är EDS del 2

Det beror inte bara på vem man frågar utan också på vad man menar med EDS. Därför uppstår så ofta missförstånd i kontakten med såväl experter, vårdgivare som allmänheten i stort.

Ska försöka reda ut begreppen….

Klassifikation-definition

EDS begreppet har genomgått ett flertal olika definitioner/klassifikationer under åren.

Den som gäller nu är från 2017 och beskriver 13 olika genetiska syndrom varav 12 st är etiologiskt kartlagda (kända mutationer). Som bekant är hEDS undantaget och dessutom den vanligaste av typerna och som diagnostiseras med hjälp av kliniska kriterier då ingen gentest finns att erbjuda. Därför är mycket godtyckligt och subjektivt när diagnosen hEDS ställs men i mindre grad än tidigare.

Före 2017 ställdes diagnsen EDS av hypermobil typ (då benämd EDS-ht) utifrån generaliserad överrörlighet enligt Beightonskalan plus ”eventuellt” mjuk och lätt töjbar hud. Flera karaktäristiska bikriterier (samsjuklighet) beskrevs men krävdes ej för diagnosen. Av de som tilldelades EDS-ht diagnos då, är det bara en mindre andel ( c:a 15% enl McGillis Toronto) ) som uppfyller dagens kriterier avseende hEDS. Resten får nöja sig med diagnosen HSD som inte gör anspråk på att vara ett genetiskt syndrom men skall definitivt inte betraktas som ett lindrigare tillstånd.

En omfattande beskrivning av HSD finns på EDS-societys hemsida se

Egentligen skulle vi klara oss bra med enbart HSD begreppet och där inkludera hEDS som en specialvariant. De kliniska problemen och samsjukligheten vid HSD förekommer också vid hEDS ja även vid den klassiska EDS typen cEDS.

Kort&Gott

hEDS och HSD innebär i princip samma sak för drabbade individen men för genetiker och forskare handlar det om olika tillstånd per definition.

Alla med hEDS har i princip HSD men inte motsatsen.

Som gjort för att missförstås !🙄

Med vad innebär HSD ?

Definitionsmässigt är HSD ”Icke förvärvad symtomatisk hypermobilitet där andra diagnoser har uteslutits”

”Icke förvärvad” innebär att överrörligheten ej uppkommit genom träning eller pga muskel, nervsjukdom, metabolisk rubbning eller annan känd sjukdom vilket ska tolkas som att tillståndet är medfött och ärftligt även om det inte framgår direkt. Barn som ärvt en förälders EDS/HSD anlag kan i vissa fall klara sig undan helt eller med endast diskreta uttryck för överrörlighet och samsjuklighet utan att göra anspråk på en diagnos. Det brukar framkomma vid genomgång av familjeanamnesen.

Det är inte heller ovanligt att både hEDS och HSD förekommer var för sig i en och samma familj. Dagnosen HSD kan ofta senare i livet ”omvandlas” till hEDS. Alltså i grunden ingen skiljelinje mellan hEDS och HSD mer än på ”papperet”.

Men viktigt att betona att HSD ej är en lindrig variant av hEDS.

”Symtomatisk” innebär huvudsakligen att det föreligger smärtproblematik och konsekvenser av instabilitet typ sub/luxationer, distorsioner, ”glappande leder”

Jämför asymtomatisk överrörlighet som är både vanligt och harmlöst.

Innan HSD diagnosen ställs måste andra tillstånd och ärftliga sjukdomar som engagagerar bindväven uteslutes vilket ställer krav på diagnostiserande läkare.

Således överväga följande tilstånd

  • Marfan syndrom, osteogenesis imperfecta, Loeys-Dietz syndrom, Stickler syndrom, skelettdysplasi m m
  • Autoimmuna reumatiska sjukdomar såsom reumatoid artrit (RA) och SLE.
  • Kromosomala rubbningar exempelvis Fragile X syndrom, Kabuki syndrom, M Down, Turners syndrom 
  • Neuromuskulära åkommor exempelvis MS och myopaier
  • Resttillstånd efter truama och kirurgiska ingrepp

Ospecifika symtom och fynd

Symtom och fynd som är typiska för HSD och hEDS förekommer även hos i övrigt friska individer. Det finns m a o inga ”patognomona” fynd (dvs inget som enbart existerar vid hEDS eller HSD) som skulle kunna bekräfta diagnosen.

Diagnosen bygger därför helt på en gedigen genomgång av anamnes (sjukhistorian och ärftligheten) allmänt och med riktade frågor tillsammans med enkel klinisk undersökning.

Det mest optimala vore förstås att allt detta sker på särskilda hypermobilitetsmottagningar där erfarenheter och kompetens kan ansamlas

Föredömet är Good Hope EDS klinik i Toronto https://www.ncbi.nlm.nih.gov/pmc/articles/PMC8353438/pdf/13023_2021_Article_1962.pdf

hEDS/HSD begreppet

hEDS/HSD eller bara EDS/HSD (m fl varianter) används alltmer i vetenskapliga publikationer där man blandar patientgrupper med hEDS och HSD. Det mesta av problematiken är ändå densamma och behandlingsstrategin skiljer sig inte heller åt. Diagnoskoden blir dock den för HSD.

Samsjuklighet och sårbarhet

Samsjukligheten vid hEDS och HSD utgör många gånger det största problemet. Särskilt tröttheten s k ”Fatigue” som mer handlar om orkeslöshet än sömnighet. Denna ”trötthet” äventyrar lätt arbetsförmågan något som ofta ifrågasättes vid bedömning på försäkringskassan. Fatigue kan misstolkas som fejk eller lättja. Det är även vanligt hos barn med EDS/HSD, något som givetvis påverkar skolgången.

Dysautonomi (obalans i det autonoma nervsystemet) är vanligt hos EDS/HSD patienter och förklarar bl a störningar i den funktinella ”automatik” som ansvarar för t ex kroppstemperatur och hjärtverksamhet (POTS) men också hela mag-tarmapparaten jämte blåsfunktionen.

Sensorisk hypersensitivitet är ett relativt nytt begrepp som bl a har förknippats med autism, men är också vanligt vid hEDS/HSD med eller utan samtidig autism.

Exempel på detta är ökad känslighet för dofter, starka ljud och stress rent allmänt.

Mastcells aktiverings rubbningar (MCAD) är också något som har visat sig kunna ligga bakom ovanliga överkänslighetsreaktioner.

Överhuvudtaget tycks individer med EDS/HSD vara allmänt mer sårbara och känsliga för fysiska och psykiska påfrestningar av olika slag (”vulnerabilitetssyndrom”). T ex migrän, IBS, eosinofilt esofagit, celiaki, allergi, gyn problem men också neuropsykiatriska tillstånd såsom ADHD och Autism och mycket annat är överrepresenterat vid EDS/HSD .

Detta för med sig att drabbade patienter inte alltid tas på allvar i primärården och har svårt att få gehör för sina problem. Både oron över alla svårtolkade symtom och frustration över att inte bli trodd, skapar motsättningar mellan patient och vårdgivare. En olycklig men tyvärr inte ovanlig situation.

Men missförhållandena kring EDS/HSD gäller inte bara vårt land

Kolla gärna andra länders EDS förbund som t ex

https://www.ehlers-danlos.org England

https://www.ehlers-danlos.com USA dessutom en global sammanslutning med många aktiviteter

https://ehlers-danlos.org.nz

https://www.ehlersdanlosaus.com

https://www.eds-foreningen.no

Publicerat i Okategoriserade | 4 kommentarer